
2026年のシルバーウィークに日本びまん性肺疾患学会に参加し、肺線維症のメカニズム研究がかなり進んでいることに驚きました。
そこで、「このままではいかん!」と思い、あらためて勉強して、自分なりにまとめてみました。
肺線維症の病態についてはいくつかの説があり、まだ完全に確立していない部分もあります。そのため、ここで示す内容がすべて正しいと言い切れるわけではありませんが、現在考えられている肺線維症の全体像をつかむうえでは、ひとつの整理として参考になるのではないかと思っています。
これまでの肺線維症の考え方
私がこれまで肺線維症の病態を理解するときには、比較的シンプルなモデルで考えていました。つまり、
肺胞上皮が繰り返し傷害される
→ TGF-β、PDGF、CTGFなどの増殖因子・線維化促進因子が出る
→ 線維芽細胞が傷害部位へ遊走し、増殖する
→ 筋線維芽細胞へ分化する
→ コラーゲンなどの細胞外マトリックス(ECM)を作る
→ 肺が線維化する
という流れです。
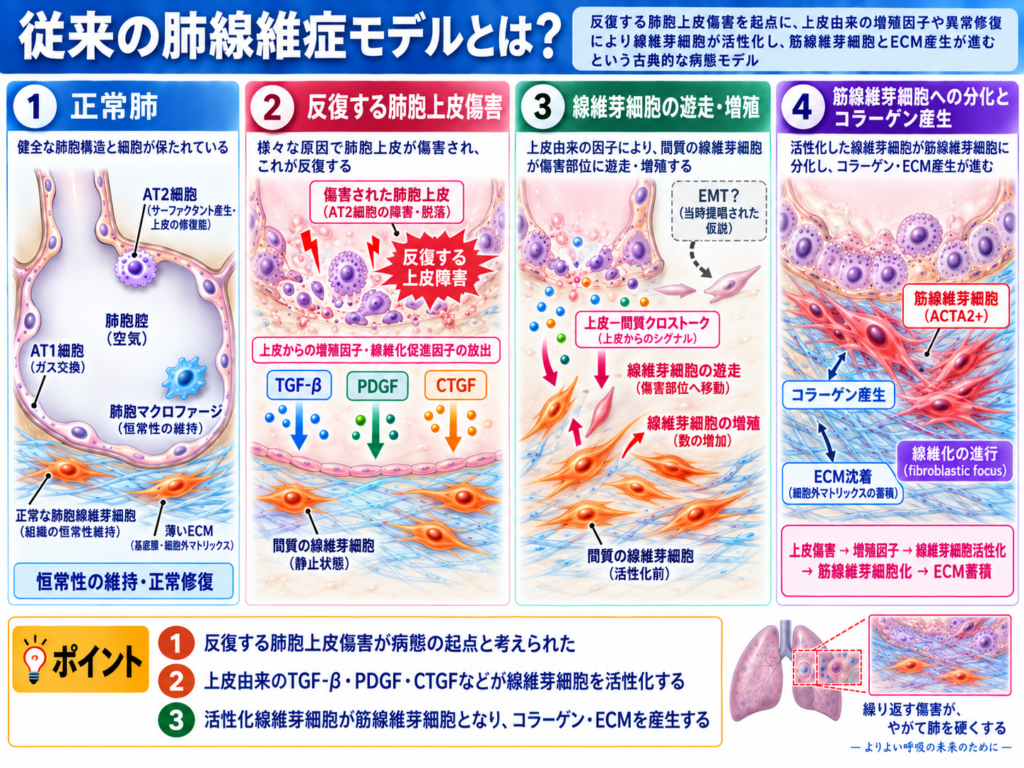
これは今でも大枠としては間違っていないと思います。
正常な肺胞では、AT1細胞がガス交換を行い、AT2細胞はサーファクタントを産生するとともに、肺胞上皮が傷害されたときの修復にも関与しています。
このAT2細胞を中心とした肺胞上皮に傷害が繰り返し加わると、周囲の線維芽細胞が活性化されます。
特にTGF-βは肺線維症では昔から中心的な因子として知られており、線維芽細胞の増殖、筋線維芽細胞への分化、コラーゲン産生などを促進します。
そして活性化した線維芽細胞はACTA2、つまりα-SMAを発現する筋線維芽細胞となり、コラーゲンやfibronectinなどのECMを大量に作る。
こうして線維化が進行していく、という考え方でございます。
EMTも一時期かなり注目
この従来モデルの中では、肺胞上皮そのものが線維芽細胞になるのではないか?というEMT、上皮間葉転換の考え方もかなり注目されていました(③参照)。
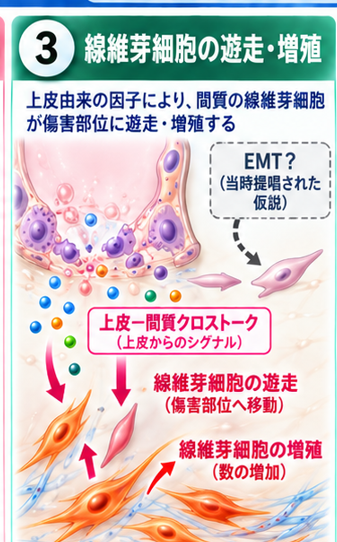
上皮細胞が上皮としての性質を失い、vimentinやS100A4などのmesenchymal markerを発現して、線維芽細胞のような細胞へ変化する、というものです。
ただ、その後lineage tracingなど、細胞の由来をより正確に追跡できるようになると、AT2細胞がそのまま大量の線維芽細胞・筋線維芽細胞になっているという考え方は、現在ではあまり支持されなくなっているようです。
一方で、完全に線維芽細胞になるわけではないものの、上皮細胞が一部mesenchymalな性質を獲得する、いわゆるpartial EMTやepithelial plasticityは今でも重要だと考えられています。
「以前の考え方が間違っていた」というより、より細かく見えるようになってきた、という感じでしょうか。
single-cell解析で見えてきた「いろいろな細胞状態」
ここ10年ほどで大きく変わったのが、single-cell RNA-seqの登場です。それまでは「AT2細胞」「マクロファージ」「線維芽細胞」と、ある程度ひとまとめに考えていました。
ところが一細胞ずつ遺伝子発現を調べると、
- 同じAT2細胞でも状態が違う
- 同じマクロファージでも由来や機能が違う
- 線維芽細胞にも複数の状態がある
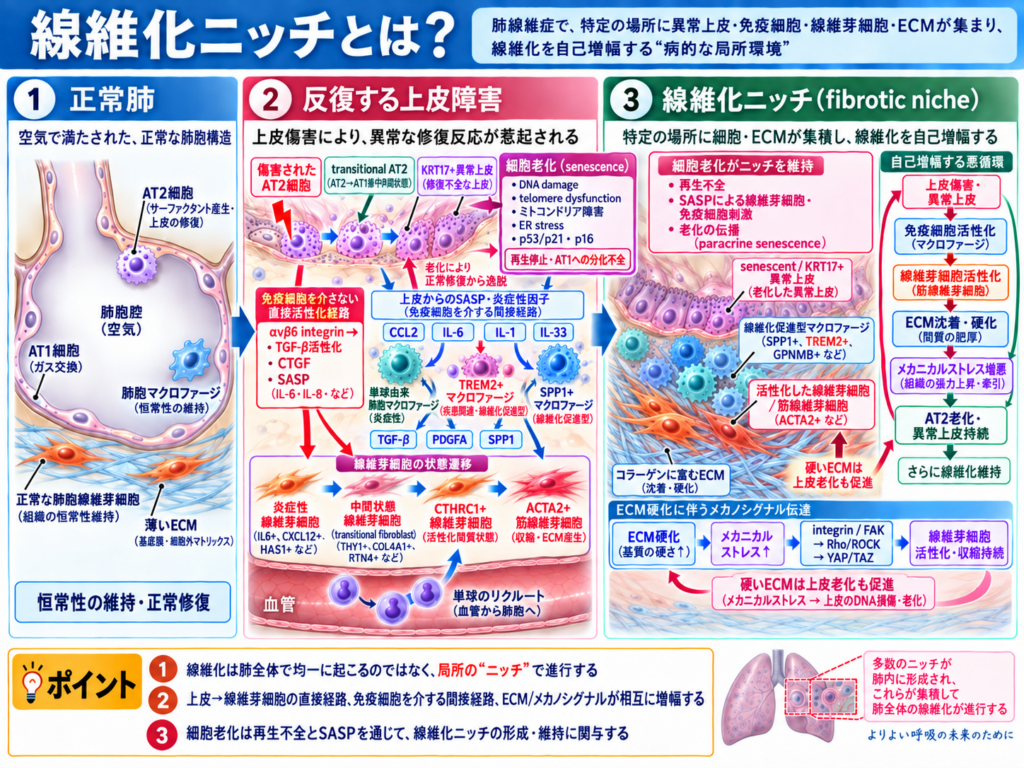
ことが分かってきました。ここから肺線維症の病態が一気に複雑になります(下図②参照)。
しかし、なるべくシンプルにまとめたいと思います!
AT2細胞は、AT1細胞になる途中で止まってしまう
正常な肺胞修復では、
AT2細胞
→ transitional AT2
→ AT1細胞
という流れで再生が進みます。つまりAT2細胞がいきなりAT1細胞になるわけではなく、途中に一時的な「中間状態」が存在します。通常であれば、このtransitional stateを通過して修復が完了します。
ところが肺線維症では、この途中の状態から抜けられず、KRT17陽性などの異常上皮細胞として残存することが分かってきました(下図②参照)。
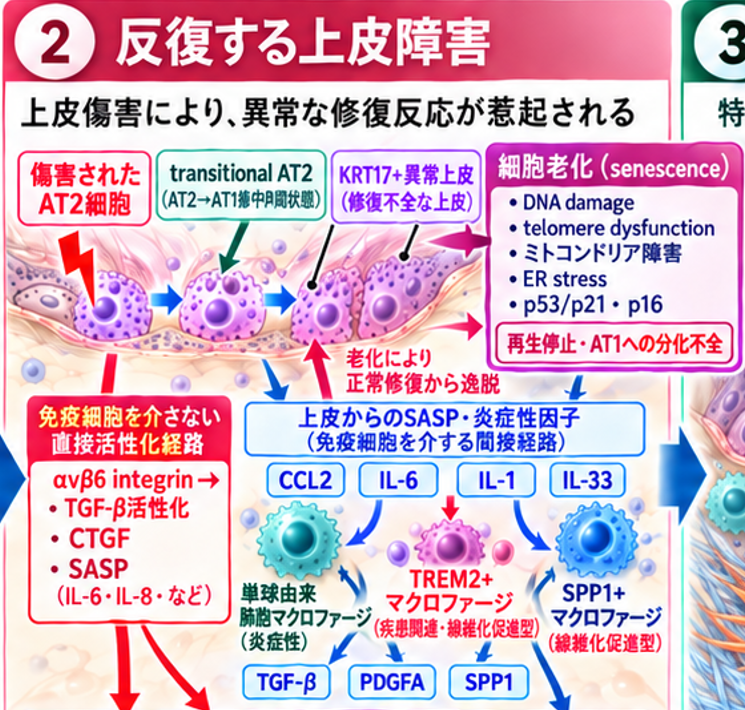
これらのtransitional/異常上皮細胞では、p53やDNA damage response、TGF-β signaling、細胞老化など、傷害応答や異常修復に関連するシグナルの亢進が報告されています。
さらに、老化した肺胞上皮細胞ではSASP(senescence-associated secretory phenotype)を獲得し、TGF-β、PDGF-A、IL-6、CCL2などのサイトカインや増殖因子を産生します。
- TGF-βやPDGF-A、CTGF/CCN2などは周囲の線維芽細胞を直接活性化し、
- CCL2などは単球・マクロファージを呼び込み、間接的にも線維化を増幅、
- 加えて、傷害上皮に発現するαvβ6 integrinはlatent TGF-βを局所で活性化する。
つまり肺線維症では、単に「上皮が傷害される」だけではなく、傷害後の再生過程がうまく完了せず、
「正常に治りきれない上皮」が中間的・異常な細胞状態として残り続け、周囲の線維芽細胞や免疫細胞に異常なシグナルを送り続けることが、病態を考えるうえで重要になってきています。
細胞老化も重要そう
細胞老化というと、「年を取った細胞」というイメージですが、実際にはちょっと違いまして。
老化細胞は増殖を停止している一方で、すぐに死んで消えるわけではありません。むしろその場にとどまり、IL-6、IL-1、CCL2、さまざまな増殖因子やMMPなどを分泌します。こうした分泌因子のまとまりを、SASPと呼びます。
つまり、自分自身は十分に再生できないが、周囲の細胞にはさまざまなシグナルを送り続けるわけです。
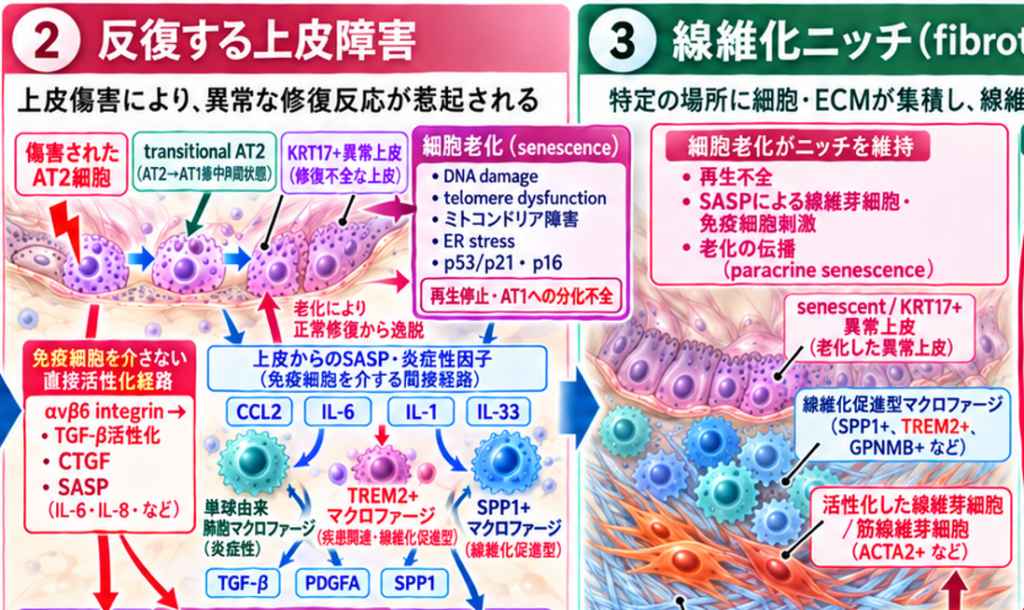
肺胞上皮でこうした細胞老化が起こると、AT2細胞からAT1細胞への正常な再生が進みにくくなるだけでなく、SASPを介して線維芽細胞を直接刺激したり、単球・マクロファージを呼び込んだりすることが考えられます。
実際、AT2細胞にsenescenceを誘導するだけで進行性の肺線維化が生じる動物実験も報告されています。
そのため現在では、細胞老化は単なる「線維化の結果として起こる現象」ではなく、異常な上皮状態を維持し、周囲の免疫細胞や線維芽細胞を巻き込みながら、線維化を駆動・持続させる側にもなり得ると考えられています。
免疫細胞の役割は?
以前は、マクロファージはどちらかというと「炎症に関与する細胞」という位置づけで描かれることが多かったと思います。ところが最近は、マクロファージも一種類ではなく、由来や細胞状態によって役割がかなり異なることが分かってきました。
正常肺では、FABP4やPPARGなどを発現するresident alveolar macrophageが肺胞の恒常性維持に関わっています。
一方、肺傷害が起こると、血液中の単球が肺へ流入してmonocyte-derived macrophageとなり、その一部は線維化肺の環境の中で、SPP1、TREM2、GPNMBなどを高発現する線維化関連のmacrophage stateへ移行します。
これらのマクロファージは、単に炎症を起こすだけではありません。TGF-β、SPP1、PDGFAなどを介して周囲の線維芽細胞を活性化し、線維化を維持・増幅する役割を担うと考えられています。
つまり最近では、マクロファージは単なる「炎症細胞」ではなく、傷害された上皮からのシグナルを受け取り、それを線維芽細胞へつなぐ中継役、あるいは線維化を増幅する役割を持つ細胞として捉えられるようになってきています。
線維芽細胞にもいろいろな状態が……
こちらもsingle-cell解析の登場で、かなり見え方が変わってきました。
以前は、線維芽細胞は fibroblast → myofibroblast という比較的シンプルな流れで理解されることが多かったと思います。
ところが最近では、線維芽細胞にも複数のcell stateがあり、傷害や周囲のシグナルに応じて状態を変化させながら、より線維化に特化した細胞へ移行していくことが分かってきました。イメージとしては、
炎症性のfibroblast state
↓
中間的なfibroblast state
↓
CTHRC1陽性のfibrotic fibroblast
↓
ACTA2陽性のmyofibroblast
といった流れです。
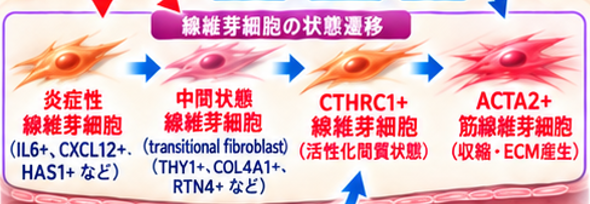
ただし、これは必ずしもすべての線維芽細胞がこの順番で一方向に進む、という意味ではありません。実際には複数の状態が並存し、相互に移行しながら線維化ニッチを形成していると考えた方がよさそうです。
特にCTHRC1陽性fibroblastは、線維化肺で特徴的に増加し、コラーゲンなどのECMを強く産生する集団として注目されています。
つまり現在は、単に「線維芽細胞が増えているかどうか」を見るだけでは不十分で、「どの状態の線維芽細胞が、どこに存在し、周囲のどの細胞と相互作用しているのか」まで見ていく必要がある、ということなのです!(これもむずい!)
そして「線維化ニッチ」へ
ここまでの話をまとめると、線維化している肺では、
- KRT17陽性などの異常上皮
- SPP1/TREM2陽性マクロファージ
- CTHRC1陽性線維芽細胞
- 筋線維芽細胞
- 血管内皮細胞
- ECM
などが、ばらばらに存在しているわけではなく、線維化している特定の場所に集まり、互いにさまざまなシグナルをやり取りしながら病態を維持しています。
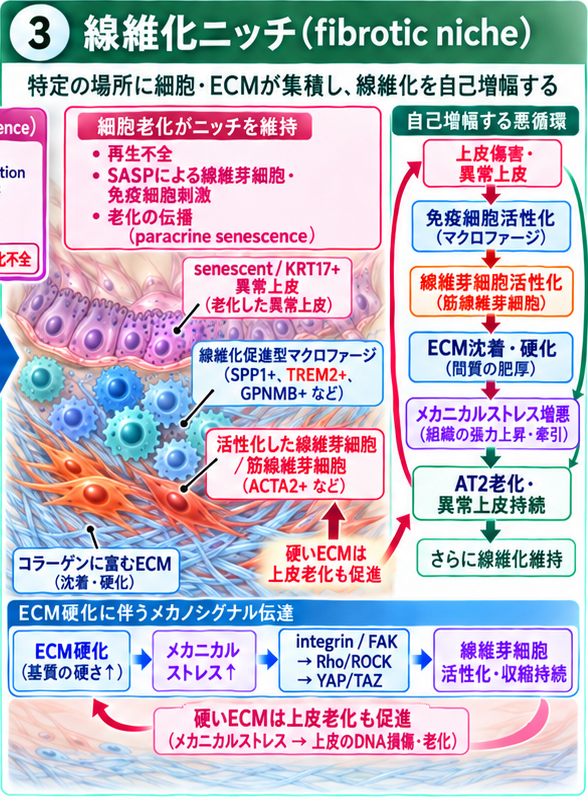
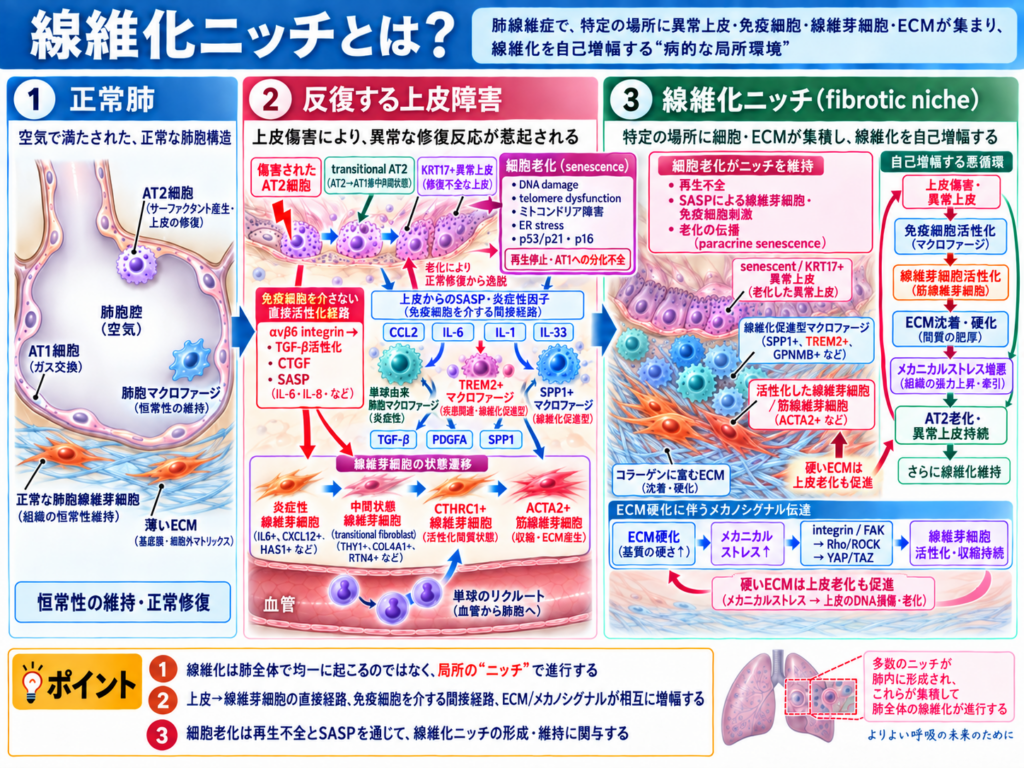
この局所環境を、線維化ニッチ(fibrotic niche)と考えます。
「niche」はもともと、生物がある環境の中で占める「居場所」や「生態的な場」という意味です。
したがって線維化ニッチとは、
異常上皮、免疫細胞、線維芽細胞、血管、ECMなどが局所に集まり、相互作用しながら線維化を増幅・維持する病的な微小環境
ということになります。
上皮傷害から線維芽細胞までの経路
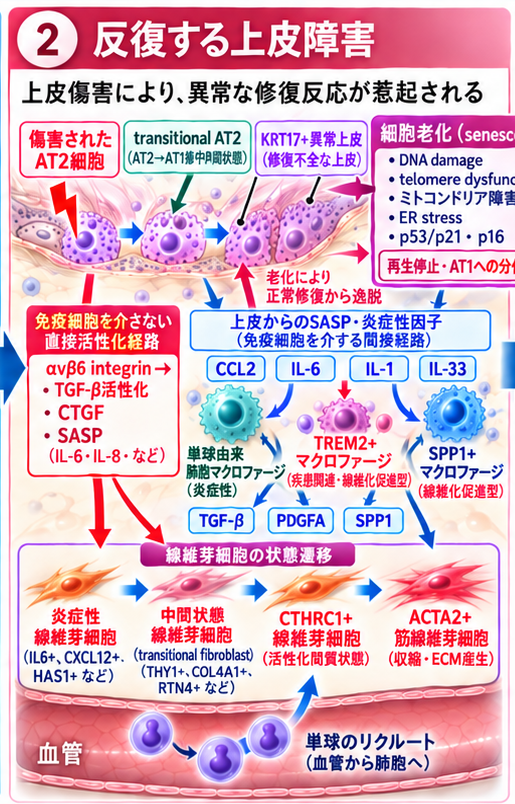
図を見ると、線維化の進展には、上皮傷害 → マクロファージ → 線維芽細胞という免疫細胞を介した経路だけでなく、傷害上皮から線維芽細胞へ直接働きかける経路もあります。
傷害された上皮細胞は、αvβ6 integrinによってlatent TGF-βを活性化したり、CTGFやSASP関連因子を産生したりすることで、免疫細胞を介さずに周囲の線維芽細胞を直接活性化することができます。
つまり、線維化ニッチでは、「上皮→免疫細胞→線維芽細胞」という間接経路と、「上皮→線維芽細胞」という直接経路が並行して存在していると考えるとよいと思われます。
ECMは「線維化の結果」だけでなく、「進行を促す側」にもなる
個人的には、ここが線維化ニッチを理解するうえでかなり重要だと思いました。
以前の模式図では、コラーゲンやECMはどちらかというと、線維化が進んだ結果として最後に蓄積するものとして描かれていました。
ところが現在は、ECMそのものが線維化をさらに進める側にも回ると考えられています。
ECMが蓄積すると肺組織は硬くなります。すると線維芽細胞は、その硬さをintegrinなどを介して感知し、FAK → Rho/ROCK → YAP/TAZといったmechanotransductionを活性化します。
その結果、線維芽細胞はさらに活性化し、収縮能を高め、コラーゲンなどのECMをより多く産生するようになります。つまり、
線維芽細胞の活性化
→ ECMの増加
→ ECMの硬化
→ mechanical signalingの増強
→ さらに線維芽細胞が活性化
という悪循環が成立するわけです。
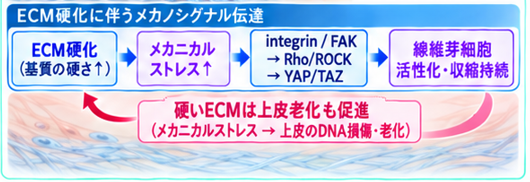
さらに最近では、硬くなったECMや増大したmechanical stressが、線維芽細胞だけでなく肺胞上皮にも影響し、DNA damageや細胞老化を促進する可能性も報告されています。そうすると、
上皮傷害
→ 線維化
→ ECM硬化
→ さらなる上皮傷害・老化
という別の悪循環も形成されます。
つまりECMは、「線維化の最終産物」ではなく、いったん蓄積して肺が硬くなると、それ自体が次の線維化を促進する能動的な構成要素にもなり得る、ということです。
肺線維症が一度始まるとなかなか止まらず、自己増幅的に進行していく理由を考えるうえで、非常に納得しやすい仕組みだと思いました
まとめ
以前は肺線維症を、反復する上皮傷害→ 増殖因子→ 線維芽細胞活性化→ 筋線維芽細胞→ コラーゲン蓄積という比較的直線的な病態として理解していました。
現在はそこに、transitional AT2、KRT17陽性異常上皮、細胞老化、monocyte-derived macrophage、SPP1/TREM2陽性マクロファージ、複数のfibroblast state、CTHRC1陽性fibroblast、ECM stiffness、mechanotransductionなどが加わってきました。
そしてこれらが特定の場所に集まり、お互いを刺激し続ける。これが現在考えられている「線維化ニッチ」という概念なのだと思います。
まだ分かっていないことも多いですし、研究者によって細部の解釈は異なると思います。ただ、「肺線維症は、一つの細胞や一つのサイトカインの病気ではなく、異常上皮・免疫細胞・線維芽細胞・血管・ECMが局所で作る病的なネットワークによって形成される疾患」と考えると、最近の研究がつながって見えるようになりました。
私自身も今回勉強してみて、これまでバラバラに覚えていたパーツが、ようやく一つの絵として見えてきた感じがします。
もし「そこは違うぞ!」「この解釈はこうでは?」という点がありましたら、ぜひXのDMやブログのお問い合わせ欄からご連絡ください。
引用文献:
- Adams TS, et al. Single-cell RNA-seq reveals ectopic and aberrant lung-resident cell populations in idiopathic pulmonary fibrosis. Sci Adv. 2020;6:eaba1983.
DOI: 10.1126/sciadv.aba1983 PubMed: 32832599 - Kobayashi Y, et al. Persistence of a regeneration-associated, transitional alveolar epithelial cell state in pulmonary fibrosis. Nat Cell Biol. 2020;22:934–946.
DOI: 10.1038/s41556-020-0542-8 PubMed: 32661339 - Habermann AC, et al. Single-cell RNA sequencing reveals profibrotic roles of distinct epithelial and mesenchymal lineages in pulmonary fibrosis. Sci Adv. 2020;6:eaba1972.
DOI: 10.1126/sciadv.aba1972 PubMed: 32832598 - Naikawadi RP, et al. Telomere dysfunction in alveolar epithelial cells causes lung remodeling and fibrosis. JCI Insight. 2016;1:e86704.
DOI: 10.1172/jci.insight.86704 PubMed: 27699234 - Yao C, et al. Senescence of Alveolar Type 2 Cells Drives Progressive Pulmonary Fibrosis. Am J Respir Crit Care Med. 2021;203:707–717.
DOI: 10.1164/rccm.202004-1274OC PubMed: 32991815 - Munger JS, et al. The integrin alpha v beta 6 binds and activates latent TGF beta 1: a mechanism for regulating pulmonary inflammation and fibrosis. Cell. 1999;96:319–328.
DOI: 10.1016/S0092-8674(00)80545-0 PubMed: 10025398 - Yang J, et al. Activated alveolar epithelial cells initiate fibrosis through autocrine and paracrine secretion of connective tissue growth factor. Am J Physiol Lung Cell Mol Physiol. 2014;306:L786–L796.
DOI: 10.1152/ajplung.00243.2013 PubMed: 24508728 - Spina JS, et al. Modulating in vitro lung fibroblast activation via senolysis of senescent human alveolar epithelial cells. Aging (Albany NY). 2024;16:10694–10723.
DOI: 10.18632/aging.205994 PubMed: 38976646 - Misharin AV, et al. Monocyte-derived alveolar macrophages drive lung fibrosis and persist in the lung over the life span. J Exp Med. 2017;214:2387–2404.
DOI: 10.1084/jem.20162152 PubMed: 28694385 - Joshi N, Watanabe S, et al. A spatially restricted fibrotic niche in pulmonary fibrosis is sustained by M-CSF/M-CSFR signalling in monocyte-derived alveolar macrophages. Eur Respir J. 2020;55:1900646.
DOI: 10.1183/13993003.00646-2019 PubMed: 31601718 - Morse C, et al. Proliferating SPP1/MERTK-expressing macrophages in idiopathic pulmonary fibrosis. Eur Respir J. 2019;54:1802441.
DOI: 10.1183/13993003.02441-2018 PubMed: 31221805 - Cui H, et al. TREM2 promotes lung fibrosis via controlling alveolar macrophage survival and pro-fibrotic activity. Nat Commun. 2025;16:1761.
DOI: 10.1038/s41467-025-57024-0 PubMed: 39971937 - Tsukui T, Wolters PJ, Sheppard D. Alveolar fibroblast lineage orchestrates lung inflammation and fibrosis. Nature. 2024;631:627–634.
DOI: 10.1038/s41586-024-07660-1 PubMed: 38987592 - Tsukui T, et al. Collagen-producing lung cell atlas identifies multiple subsets with distinct localization and relevance to fibrosis. Nat Commun. 2020;11:1920.
DOI: 10.1038/s41467-020-15647-5 PubMed: 32317643 - Liu F, et al. Mechanosignaling through YAP and TAZ drives fibroblast activation and fibrosis. Am J Physiol Lung Cell Mol Physiol. 2015;308:L344–L357.
DOI: 10.1152/ajplung.00300.2014 PubMed: 25502501 - Zhou Y, et al. Inhibition of mechanosensitive signaling in myofibroblasts ameliorates experimental pulmonary fibrosis. J Clin Invest. 2013.
PubMed: 23434591 - Eyres M, et al. Spatially resolved deconvolution of the fibrotic niche in lung fibrosis. Cell Rep. 2022;40:111230.
DOI: 10.1016/j.celrep.2022.111230 PubMed: 35977489 - Yang J, et al. Fibrotic extracellular matrix microenvironment induces alveolar type II epithelial cell senescence via integrin-β1/FAK/YAP signaling pathway. Int Immunopharmacol. 2025;162:115169.
DOI: 10.1016/j.intimp.2025.115169 PubMed: 40639050 - Hernandez-Gonzalez F, et al. Human senescent fibroblasts trigger progressive lung fibrosis in mice. Aging (Albany NY). 2023;15:6641–6657.
DOI: 10.18632/aging.204825 PubMed: 37393107
<スマートフォンをご利用の皆さまへ>
他の記事をご覧になりたい場合は、画面下の「メニュー」「検索」「サイドバー」を使って、気になる話題を検索することもできますので、ぜひご活用ください。
<PCをご利用の皆さまへ>
他の記事をご覧になりたい場合は、画面上部のメニューバーや画面右側のサイドバーをご利用いただき、気になる話題をお探しください。